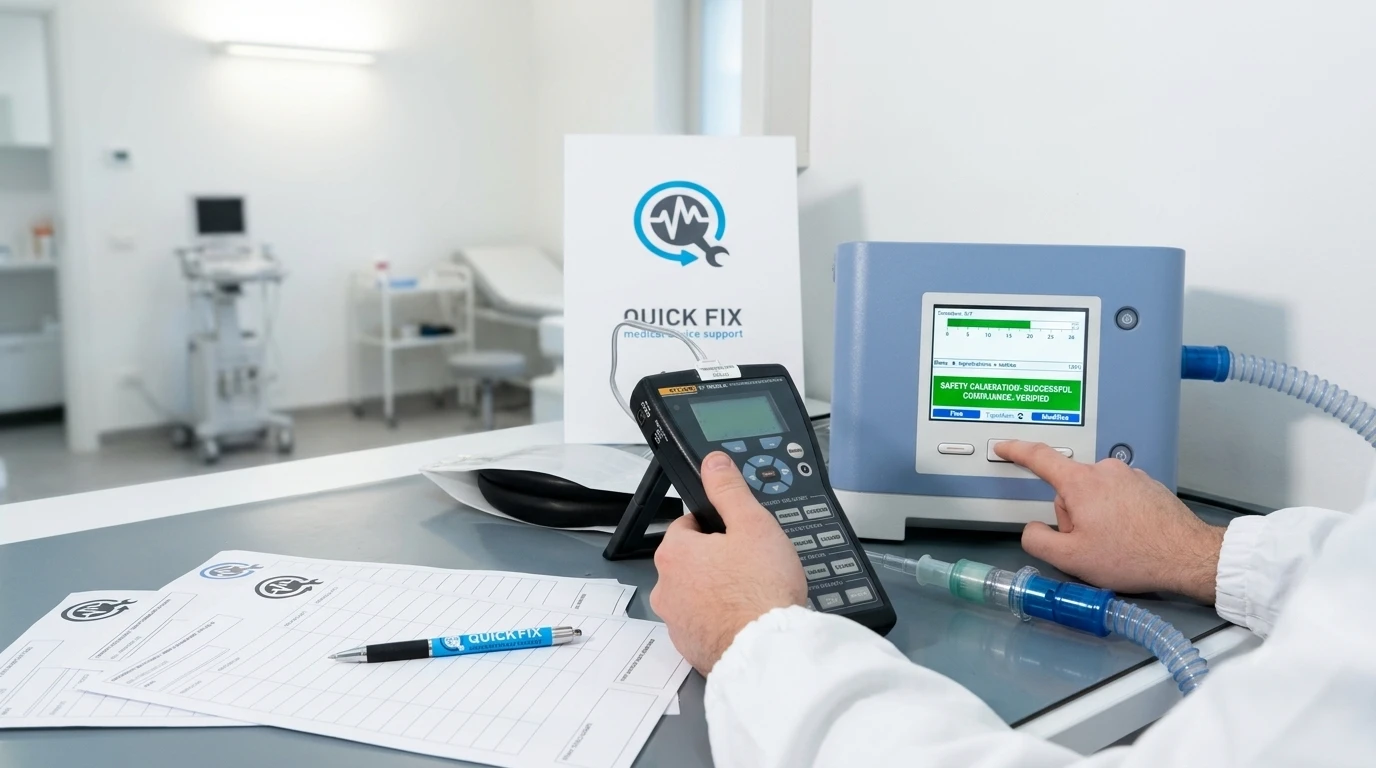
Il regolamento dispositivi medici, ovvero il Regolamento UE 2017/745 (MDR, Medical Device Regulation), ha ridefinito in modo radicale il quadro di obblighi e responsabilità per le strutture sanitarie private italiane. Cliniche, poliambulatori e centri diagnostici si trovano oggi a dover governare un parco macchine crescente con standard documentali, tecnici e procedurali che non ammettono lacune, pena sanzioni pesanti e, soprattutto, rischi clinici e legali concreti.
La gestione corretta di questa complessità costituisce un fattore competitivo, reputazionale e di protezione patrimoniale per la direzione sanitaria.
Indice
Perché il MDR cambia le regole del gioco per le strutture private
Il Regolamento UE 2017/745 è direttamente applicabile in Italia senza necessità di recepimento nazionale, a differenza delle precedenti direttive. È entrato in piena applicazione il 26 maggio 2021 e ha fissato scadenze progressive: il 27 maggio 2024 ha segnato la scadenza di tutti i certificati CE emessi secondo la vecchia Direttiva 93/42/CE (MDD), mentre dal 27 maggio 2025 tutti i dispositivi elettromedicali circolanti nel mercato europeo devono essere certificati secondo il nuovo schema MDR.
In pratica, dal 2025, qualunque apparecchio elettromedicale privo di certificazione MDR valida non può essere legalmente utilizzato in una struttura sanitaria dell’Unione Europea.
L’MDR responsabilizza l’intera catena operativa, dai fabbricanti agli utilizzatori istituzionali. Il D.Lgs. 137/2022, adottato in attuazione dell’articolo 113 del MDR, ha definito il sistema sanzionatorio italiano: le sanzioni pecuniarie per violazioni documentali o di conformità partono da un minimo di 8.150 euro e possono arrivare a 145.000 euro per le infrazioni più gravi.
A questo si aggiunge l’attività di vigilanza dei NAS: nel solo 2025, il Comando Carabinieri per la tutela della salute ha condotto 45.762 ispezioni su strutture sanitarie e attività connesse, elevando 23.397 sanzioni amministrative e disponendo la chiusura o il sequestro di 225 strutture nel comparto sanitario.
La pressione ispettiva sul territorio risulta elevata, costante e caratterizzata da criteri di controllo sempre più strutturati.
Le verifiche di sicurezza elettrica come obbligo di legge
Le verifiche di sicurezza elettrica sulle apparecchiature elettromedicali costituiscono un obbligo di legge articolato su più livelli normativi, escludendo interpretazioni basate sulla semplice facoltatività tecnica.
In altre parole, ogni struttura sanitaria (pubblica o privata) ha l’obbligo di sottoporre le proprie apparecchiature a verifiche periodiche di sicurezza elettrica con frequenze stabilite dalla norma, pena la responsabilità diretta del titolare o direttore sanitario in caso di incidente.
Il quadro normativo di riferimento
- D.Lgs. 81/2008 (Testo Unico sulla Sicurezza sul Lavoro), articoli 70–87: il datore di lavoro è obbligato a garantire che le attrezzature di lavoro — tra cui tutti i dispositivi elettromedicali — siano mantenute in condizioni di sicurezza, verificate con frequenza adeguata e documentate in un registro di controllo aggiornato.
- Norma CEI EN 62353 (CEI 62-148): è lo standard tecnico principale che disciplina le verifiche periodiche e le prove da eseguire dopo interventi di riparazione sugli apparecchi elettromedicali. Pubblicata nella versione vigente nel novembre 2015, sostituisce la precedente guida CEI 62-5 e definisce metodi di misura, soglie di accettabilità e qualifiche richieste al personale tecnico.
- Norma CEI 64-8, Sezione 710: stabilisce i requisiti specifici per gli impianti elettrici nei locali ad uso medico, con prescrizioni differenziate in base alla criticità clinica dell’ambiente (Gruppo 0, Gruppo 1, Gruppo 2).
- Regolamento UE 2017/745 (MDR): impone la tracciabilità continua dei dispositivi, inclusi i dati di manutenzione e verifica, attraverso il sistema UDI (Unique Device Identification) e la banca dati europea EUDAMED.
Cosa prevede la norma CEI EN 62353 sulla frequenza delle verifiche di sicurezza
La norma CEI EN 62353 stabilisce scadenze differenziate, poiché la frequenza delle verifiche di sicurezza dipende dall’ambiente di utilizzo e dalle indicazioni del costruttore.
| Ambiente di utilizzo | Frequenza consigliata |
|---|---|
| Sale operatorie e locali chirurgici (Gruppo 2 – CEI 64-8/710) | Almeno ogni 12 mesi |
| Ambienti diagnostici, ambulatori, studi medici | Almeno ogni 24 mesi |
| Apparecchi sottoposti a riparazione o intervento tecnico | Immediata (verifica post-intervento obbligatoria) |
| Apparecchi ad alto rischio o uso intensivo | Su indicazione del fabbricante (anche ogni 6 mesi) |
Cosa si misura nelle verifiche elettromedicali
Le prove previste dalla norma CEI EN 62353 includono misurazioni strumentali precise:
- Resistenza del conduttore di protezione: verifica la continuità della messa a terra (limite: 0,2-0,3 Ω per apparecchi con cavo non separabile)
- Correnti di dispersione sull’involucro e sulla parte applicata: in condizione normale e in condizione di primo guasto. Per apparecchi di Classe I, la soglia è 500 µA (metodo diretto); per dispositivi con parti applicate di tipo CF (es. apparecchi cardiologici) il limite scende a soli 50 µA, a tutela dal rischio di microshock
- Rigidità dielettrica: test dell’isolamento sotto tensione elevata
- Verifica funzionale e visiva: integrità dei cavi, leggibilità delle targhe, presenza della documentazione
La distinzione tra dispositivi di Classe I (con cavo di terra), Classe II (doppio isolamento) e le categorie di parti applicate B, BF, CF determina le soglie di accettabilità e la severità dei test da applicare come illustrato nella nostra guida sulla verifica della sicurezza elettrica secondo il regolamento MDR. Un ecografo con sonda che entra in contatto con il paziente rientra in una categoria ben diversa rispetto a un monitor da parete.
Il ruolo del tecnico verificatore e il registro delle apparecchiature
La verifica di sicurezza elettrica ha valore legale e documentale solo se eseguita da un tecnico verificatore elettromedicali con qualifiche dimostrabili e strumentazione calibrata. Affidarla a personale privo delle competenze richieste annulla il valore probatorio dei verbali prodotti.
La norma CEI EN 62353 richiede esplicitamente che le verifiche siano eseguite da personale qualificato, con formazione specifica, conoscenza delle norme e capacità di riconoscere i pericoli derivanti dall’uso di apparecchi non conformi. Fonte: CEI EN 62353 – Requisiti del personale verificatore.
Chi è il tecnico verificatore e quali qualifiche deve possedere
In Italia, il sistema di riconoscimento professionale per i tecnici verificatori di apparecchiature elettromedicali fa capo a due enti:
- ANTEV (Associazione Nazionale Tecnici Verificatori): è l’unica associazione professionale del settore iscritta nell’Elenco del Ministero dello Sviluppo Economico ai sensi della Legge 4/2013. È riconosciuta come Centro Esame qualificato da CEPAS-Bureau Veritas dal 2013.
- ELNAT (Elenco Nazionale Tecnici Verificatori): è il registro pubblico dei tecnici che hanno superato gli esami ANTEV e dimostrato competenze verificate. Le specializzazioni riconosciute includono la verifica di apparecchi elettromedicali (ELM), la legislazione e normativa (LEN), l’elettrotecnica generale (ELT) e altre aree specifiche.
Gli standard di controllo sono approfonditi nella nostra sezione dedicata alla verifica della sicurezza elettrica secondo il regolamento MDR.
La Raccomandazione n. 9 del 2009 del Ministero della Salute ribadisce che le verifiche di sicurezza sulle apparecchiature devono essere affidate a personale altamente specializzato e qualificato. Un tecnico verificatore iscritto all’ELNAT garantisce la tracciabilità della propria qualifica professionale, elemento indispensabile per reggere a qualunque controllo ispettivo.
Cosa deve contenere il registro di gestione delle apparecchiature
Il D.Lgs. 81/08 (art. 71) impone la tenuta di un registro di controllo per tutte le attrezzature di lavoro soggette a verifiche. Per le strutture sanitarie questo si traduce nell’obbligo di un inventario biomedico completo e aggiornato, richiesto anche dalle delibere regionali per l’accreditamento delle strutture sanitarie e socio-assistenziali (RSA). Il registro rappresenta il documento che le autorità come ASL, NAS e organismi di vigilanza esaminano in sede di ispezione.
Un registro conforme deve includere per ogni apparecchiatura:
- Identificazione univoca: marca, modello, numero di serie, codice UDI (ove applicabile)
- Collocazione fisica all’interno della struttura
- Data di prima messa in servizio e data di collaudo iniziale
- Storico di tutte le verifiche di sicurezza elettrica con valori misurati e firma del tecnico
- Registrazione di ogni intervento di manutenzione o riparazione con esito della verifica post-intervento
- Data della prossima verifica pianificata
- Certificati di conformità o rapporti di prova allegati
La carenza o l’incompletezza di questo registro è tra le contestazioni più frequenti durante le ispezioni sanitarie. Un registro lacunoso è la prova documentale che la struttura non ha esercitato il dovuto controllo sul proprio parco macchine.
La documentazione tecnica che deve reggere a un’ispezione
Un verbale di verifica conforme alla norma CEI EN 62353 è un documento tecnico che riporta i valori numerici di ogni misura effettuata, il metodo utilizzato (diretto, alternativo o differenziale), le soglie di accettabilità di riferimento, le condizioni di prova e l’identificazione certificabile del tecnico.
Questo standard documentale è ciò che distingue un report tecnico inattaccabile da un modulo compilato in modo sommario. In caso di contenzioso legale o assicurativo conseguente a un incidente, la qualità della documentazione prodotta dal tecnico verificatore determina se la struttura ha assolto o meno al proprio dovere di diligenza.
Come mitigare il rischio clinico con un partner qualificato
La frammentazione dei fornitori è una delle criticità più comuni nella gestione tecnica delle strutture sanitarie private di medie dimensioni. Avere interlocutori diversi per ogni tipologia di apparecchio, con scadenze disallineate e documentazione non omogenea, espone la struttura a lacune sistemiche nei controlli e a costi di gestione difficilmente prevedibili.
Affidarsi a un’unica azienda manutenzione apparecchi elettromedicali strutturata e certificata riduce la frammentazione gestionale, allinea la documentazione a uno standard uniforme e trasforma i costi di verifica da voci variabili e imprevedibili a un canone pianificabile.
Il rischio legale per il direttore sanitario
Il regolamento dispositivi medici (MDR) ha esteso l’ambito delle responsabilità lungo tutta la catena operativa. Il direttore sanitario di una struttura privata risponde, sul piano civile e penale, non solo della correttezza delle prestazioni cliniche ma anche dell’adeguatezza del parco macchine utilizzato. La presenza di un dispositivo privo di verifica periodica aggiornata, un registro incompleto o un collaudo effettuato da personale non qualificato rappresenta un elemento critico che, in caso di incidente o contenzioso, può configurare una responsabilità diretta secondo i rigidi parametri definiti dal Regolamento UE 2017/745 sui dispositivi medici.
La norma UNI CEI EN ISO 14971:2022, che disciplina l’applicazione della gestione dei rischi ai dispositivi medici, si applica a tutte le fasi del ciclo di vita del dispositivo, incluso il suo utilizzo all’interno della struttura sanitaria. Il principio stabilisce che la mancata gestione sistematica e documentata del rischio sposta l’intera responsabilità dell’incolumità sul soggetto che utilizza il dispositivo, seguendo i rigidi criteri di conformità pubblicati nel catalogo ufficiale dello store UNI.
Il valore di un piano coordinato a canone
Un piano di manutenzione e verifica strutturato, gestito da un unico partner tecnico qualificato, porta vantaggi misurabili su più fronti:
- Continuità di servizio: le verifiche preventive pianificate riducono drasticamente i fermi macchina imprevisti. Un ecografo fermo per un guasto evitabile costa alla struttura non solo la riparazione d’emergenza, ma l’annullamento delle visite e la perdita di fatturato associata.
- Budget prevedibile: sostituire le spese di riparazione d’emergenza con un canone periodico trasparente consente una pianificazione finanziaria più precisa e protegge il bilancio da picchi di costo inattesi.
- Documentazione centralizzata: un partner strutturato produce verbali tecnici conformi alle norme CEI, aggiorna il registro delle apparecchiature in tempo reale e garantisce che la documentazione sia sempre pronta per un’ispezione, senza affannose ricerche dell’ultimo momento.
- Protezione da sanzioni: la conformità documentale continua riduce concretamente il rischio di sanzioni amministrative previste dal D.Lgs. 137/2022. Con un piano coordinato, ogni scadenza è monitorata e rispettata senza dipendere dalla memoria organizzativa della struttura.
Metti al sicuro la tua struttura dalle sanzioni MDR
Come la digitalizzazione del parco macchine trasforma un obbligo in vantaggio
Il sistema UDI introdotto dal regolamento dispositivi medici e la progressiva attivazione di EUDAMED rendono la digitalizzazione dell’inventario biomedico una necessità operativa. Una struttura che adotta strumenti digitali per la gestione delle apparecchiature elettromedicali garantisce il pieno rispetto dei requisiti normativi, acquisendo al contempo una visibilità in tempo reale sullo stato di conformità del proprio parco macchine.
Questo significa sapere, in ogni momento, quanti dispositivi hanno verifiche in scadenza, quali hanno subito riparazioni recenti, quali presentano anomalie nei trend di misura e quali richiedono sostituzione per obsolescenza normativa. Questa visione d’insieme è ciò che permette a una direzione sanitaria di passare da una gestione reattiva, che risponde ai guasti quando accadono, a una gestione predittiva, che li anticipa e li previene.
Domande Frequenti (Q&A)
Quali sanzioni rischia una struttura sanitaria privata che non esegue le verifiche periodiche di sicurezza elettrica?
Le sanzioni derivano da più fonti normative. Sul piano della sicurezza del lavoro, il D.Lgs. 81/08 prevede sanzioni penali e amministrative a carico del datore di lavoro per omessa manutenzione e mancata tenuta del registro di controllo delle attrezzature.
Sul piano del regolamento dispositivi medici, il D.Lgs. 137/2022 stabilisce sanzioni pecuniarie da 8.150 a 145.000 euro per violazioni documentali e di conformità. A queste si aggiungono le conseguenze civili e penali in caso di incidente collegato a un dispositivo privo di verifiche aggiornate.
Con quale frequenza è obbligatorio effettuare le verifiche di sicurezza elettrica sui dispositivi elettromedicali?
La norma CEI EN 62353 stabilisce verifiche almeno annuali per apparecchiature in locali chirurgici (Gruppo 2 secondo CEI 64-8/710) e almeno biennali per gli altri ambienti diagnostici e ambulatoriali. Il fabbricante può indicare frequenze diverse nel manuale d’uso, che prevalgono sulle indicazioni generali. Ogni riparazione o intervento tecnico sull’apparecchio impone una verifica di sicurezza elettrica immediata prima della rimessa in servizio.
Quali requisiti deve soddisfare il registro delle apparecchiature elettromedicali durante un’ispezione ASL?
Il registro deve essere completo, aggiornato e immediatamente consultabile. Per ogni dispositivo deve riportare: identificazione univoca (marca, modello, numero di serie), collocazione, data di prima messa in servizio, storico completo delle verifiche con valori misurati e firma del tecnico verificatore, registro degli interventi di manutenzione e riparazione, data della prossima verifica pianificata.
Le linee guida regionali per l’accreditamento delle strutture sanitarie dettano che la documentazione deve essere conservata per tutta la vita operativa del dispositivo e per almeno 10 anni dalla sua dismissione.
Quali competenze deve avere il tecnico verificatore elettromedicali incaricato di eseguire i collaudi periodici?
Secondo la norma CEI EN 62353, il tecnico deve possedere: adeguata preparazione tecnica ed esperienza nelle attività elettriche ed elettroniche, conoscenza delle norme applicabili e dei metodi di misura, padronanza della strumentazione di misura utilizzata, conoscenza dello specifico tipo di apparecchio su cui si interviene. In Italia, l’iscrizione all’ELNAT gestito da ANTEV attesta il possesso di queste competenze in forma verificabile e pubblica.
In che modo il regolamento dispositivi medici MDR incide sulla responsabilità civile del direttore sanitario di una struttura privata?
Il regolamento dispositivi medici MDR ha esteso le responsabilità lungo tutta la catena operativa che porta il dispositivo all’utilizzo clinico. Il direttore sanitario risponde dell’adeguatezza del parco macchine, della corretta esecuzione delle verifiche periodiche e della qualità della documentazione tecnica. In caso di incidente su un paziente causato o aggravato da un dispositivo non verificato o non conforme, la mancanza di documentazione di conformità costituisce un elemento di responsabilità civile e, nei casi più gravi, penale. Il MDR non esime le strutture utilizzatrici dalle proprie responsabilità ma le rafforza.
Cosa succede se un’apparecchiatura elettromedicale non supera la verifica di sicurezza elettrica?
L’apparecchiatura non supera la verifica di sicurezza elettrica quando uno o più valori misurati superano le soglie stabilite dalla norma CEI EN 62353. In questo caso, il tecnico verificatore dichiara il dispositivo non conforme e ne raccomanda il fermo immediato fino alla riparazione. Dopo ogni intervento tecnico, una nuova verifica di sicurezza è obbligatoria prima della rimessa in servizio. Continuare a utilizzare un dispositivo con esito di verifica negativo espone la struttura a responsabilità diretta in caso di incidente.
Sicurezza documentale come valore per la clinica
Andando oltre la qualità delle prestazioni mediche, la sicurezza clinica si costruisce ogni giorno attraverso la rigorosità tecnica con cui si gestisce il parco macchine, la puntualità con cui si eseguono le verifiche obbligatorie e la qualità dei documenti prodotti.
Una struttura che può esibire verbali tecnici inattaccabili, un registro delle apparecchiature aggiornato e un piano di manutenzione documentato si presenta a qualsiasi ispezione da una posizione di solidità. Una struttura che non ha questa documentazione porta il peso dell’incertezza ogni volta che un ispettore suona alla porta.
Quick Fix mette a disposizione delle strutture sanitarie private tecnici verificatori qualificati ANTEV/ELNAT, strumentazione di misura certificata e calibrata, report tecnici conformi alle norme CEI EN 62353 e piani coordinati a canone per eliminare la frammentazione dei fornitori e l’imprevedibilità dei costi.
Richiedi oggi il tuo piano di audit di conformità normativa. I tecnici Quick Fix analizzano lo stato del tuo parco macchine, identificano le criticità documentali e propongono un piano d’azione strutturato per mettere la tua struttura in piena conformità con il regolamento dispositivi medici e con le norme CEI vigenti.


